Neurologia i Genètica
Avenços de Darrera Generació en les Teràpies per a la Síndrome de Rett
De la modulació símptomatica a la revolució de la teràpia genètica i l’edició de la cromatina: una anàlisi rigorosa de l’estat de l’art científic.
1. Introducció i Context Fisiopatològic
La síndrome de Rett és un trastorn del neurodesenvolupament greu, d’origen genètic, que afecta predominantment el sexe femení, amb una incidència aproximada d’1 de cada 10.000-15.000 naixements de nenes vives. Després d’un període de desenvolupament aparentment normal durant els primers 6 a 18 mesos de vida, les pacients pateixen una regressió neurosensorial i motora devastadora, caracteritzada per la pèrdua de la parla funcional, la pèrdua d’ús d’habilitats manuals manuals orquestrades, l’aparició de moviment estereotipats a les mans, atàxia, convulsions, anomalies respiratòries i severes alteracions en el desenvolupament cognitiu.
A nivell molecular, en més del 90-95% dels casos, la malaltia és causada per mutacions de pèrdua de funció en el gen MECP2 (Methyl-CpG-binding Protein 2), localitzat al cromosoma X (Xq28). La proteïna MeCP2 és un pilar fonamental en l’epigenètica cerebral: actua com un intèrpret i regulador de la metilació de l’ADN, controlant l’expressió de milers de gens essencials per a la maduració neuronal, la plasticitat sinàptica i la poda de connexions interneuronals.
A causa de la inactivació atzarosa del cromosoma X en les femelles, les pacients amb síndrome de Rett són mosaics cel·lulars: aproximadament la meitat de les seves neurones expressen l’al·lel mutat funcionalment defectuós, mentre que l’altra meitat manté l’al·lel sa. Aquesta condició imposa un repte biològic colossal per al desenvolupament terapèutic: qualsevol tractament que intenti introduir una còpia sana del gen MECP2 ha de fer-ho dins d’una finestra terapèutica extremadament estreta. Una subexpressió de MeCP2 manté el fenotip de la malaltia, mentre que una sobreexpressió pot desencadenar la síndrome de duplicació de MECP2, una neurodegeneració igualment greu.
2. Teràpies Genètiques de Darrera Generació: El Desafiament del Control Quantitatiu
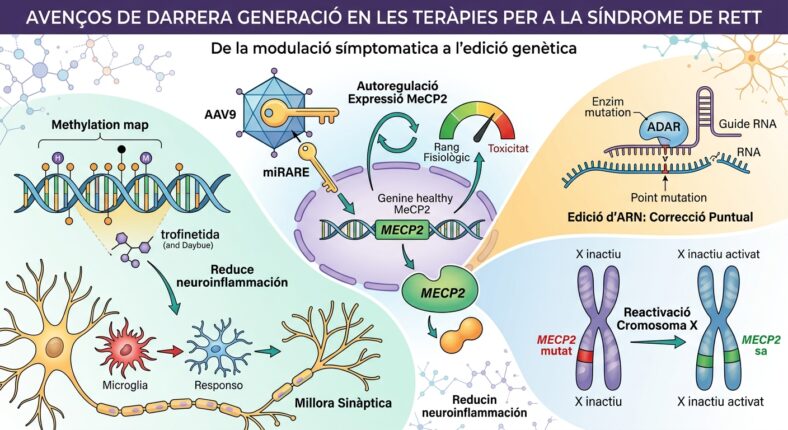
La teràpia de substitució genètica mitjançant vectors de virus adenoassociats (AAV), concretament el serotip AAV9 capaç de creuar la barrera hematoencefàlica, constitueix la línia de recerca més prometedora i avançada en la darrera dècada. Tanmateix, l’èxit de la teràpia genètica per a la síndrome de Rett depèn de la capacitat d’incloure mecanismes d’autoregulació que evitin la toxicitat per sobredosi.
Assaigs Clínics Clau en Fase d’Avaluació Humanes
- TSHA-102 (Taysha Gene Therapies): Ús del vector AAV9 combinat amb la tecnologia integrada miRARE. Aquesta plataforma utilitza microARNs endògens per a regular a la baixa l’expressió de la proteïna MeCP2 quan les concentracions cel·lulars superen els nivells fisiològics. Els dades preliminars dels assaigs REVEAL (fase 1/2) han demostrat un perfil de seguretat favorable i senyals d’eficaçia clínica inicial en pacients adultes i pediàtriques.
- NGN-401 (Neurogene): Utilitza el sistema d’expressió regulada EXACT, dissenyat per a mantenir la proteïna continguda en un rang terapèutic segur independentment de la quantitat de còpies virals que entrin a la cel·lula. L’administració es realitza directament als ventriculs cerebrals (intracerebroventricular, ICV) per a maximitzar la distribució al sistema nerviós central.
Aquests enfocaments de seguretat representen un salt qualitatiu exponencial respecte als primeres assaigs vectorials d’hàbits no regulats, obrint la porta real a una intervenció curativa o de modificació profunda de la història natural de la malaltia.
3. Modulació Farmacològica i Noves Molècules Aprovades
Paral·lelament a les teràpies de modificació genètica, la farmacologia molecular ha aconseguit la seva primera gran fita històrica en el tractament de la síndrome de Rett.
El març de 2023, la FDA (Administració d’Aliments i Fàrmacs dels Estats Units) va aprovar la trofinetida (nom comercial Daybue), desenvolupada per Acadia Pharmaceuticals i Neuren Pharmaceuticals. La trofinetida és un anàleg sintètic del tripèptid N-terminal del factor de creixement similar a la insulina 1 (IGF-1). Encara que el seu mecanisme no corregeix la mutació genètica subjacent, la trofinetida redueix la neuroinflamació persistent, millora la funció sinàptica i augmenta la arborització dendrítica de les neurones afectades.
Els resultats de l’assaig clínic de Fase 3 LILAC van evidenciar millores estadísticament significatives en les puntuacions del Qüestionari del Comportament de la Síndrome de Rett (RSBQ) i en l’escala d’Impressió Clínica Global de Millora (CGI-I), establint el primer estàndard de tractament específic per a la malaltia.
4. L’Horitzó de l’Edició de l’ARN i la Reactivació del Cromosoma X
Més enllà de la teràpia genètica clàssica d’addició, la biologia molecular d’avantguarda explora estratègies que no requereixen introduir una còpia sencera de MECP2, sinó reparar el missatge genètic alterat o despertar la còpia sana endògena que es troba silenciada.
- Edició d’ARN (RNA Editing): Mitjançant l’ús de dominis catalítics d’enzims ADAR (Adenosina Deaminasa actuant sobre l’ARN) dirigits per ARNs guia, els investigadors estan aconseguint corregir mutacions puntuals precises en la seqüència de l’ARN missatger de MECP2 sense alterar l’ADN genòmic. Això elimina el risc de mutacions permanents fora de diana (off-target) i permet mantenir el control transcriptor natural de la cel·lula.
- Reactivació de la Còpia Sana del Cromosoma X (XCI Reactivation): Com que les pacients tenen una còpia completament funcional de MECP2 silenciada en el cromosoma X inactiu (Xi), el desenvolupament d’eines basades en CRISPR/dCas9 dirigit epigenèticament o petites molècules reactivadores busca des-silenciar selectivament el locus de MECP2 al Xi. Aquesta estratègia ofereix un nivell d’autoregulació natural ideal, ja que la cel·lula usaria els seus propis promotors i elements reguladors originals.
- Edició de Bases i Edició de Qualitat (Base & Prime Editing): L’ús de sistemes CRISPR de nova generació permet la conversió directa de nucleòtids mutats en l’ADN sense generar trencaments de doble cadenes (DSB), minimitzant les reordenacions cromosòmiques no desitjades en neurones postmitòtiques.
5. Biomarcadors i Nous Dissenys d’Assaigs Clínics
Un dels grans colls d’ampolla històrics en l’avaluació de fàrmacs per a la síndrome de Rett ha estat la manca de biomarcadors quantitatius objectius per mesurar la millora clínica en pacients amb severa alteració motora i de la comunicació.
En els darrers dos anys, la recerca s’ha centrat en la validació de:
- Biomarcadors electrofisiològics: Ús d’Electroencefalografia (EEG) quantitativa per analitzar l’atenuació de descarregues epileptiformes i la restauració dels ritmes espectrals de fons.
- Biomarcadors de seguiment ocular (Eye-tracking): Dispositius d’alta precisió per mesurar la velocitat de processament cognitiu i l’atenció visual, eliminant la dependència de les respostes motores o verbals de les pacients.
- Nivells de neurofilaments de cadena lleugera (NfL): Indicadors plasmàtics i en líquid cefaloraquidi per a monitorar el dany o la protecció neuronal durant les intervencions.
6. Conclusions i Perspectives de Futur
La recerca en la síndrome de Rett es troba en un punt d’inflexió històric. Hem passat d’una era de simple gestió simptomàtica (anticonvulsius, fisioteràpia i suport nutricional) a una era de **medicina de precisió molecular**. L’aprovació de la trofinetida ha demostrat que el cervell afectat per la pèrdua de MeCP2 manté una capacitat de plasticitat residual significativa, fins i tot en etapes tardanes de la malaltia.
L’arribada dels primers assaigs de teràpia genètica autoregulada en éssers humans i l’avanç accelerat de l’edició d’ARN situen la síndrome de Rett al capdavant de la revolució biotecnològica. Tot i que encara queden reptes logístics, de seguretat a llarg termini i d’accessibilitat econòmica per resoldre, el futur del tractament d’aquesta malaltia s’albira més esperançador que mai.
Deja una respuesta